Ag₂MgSiO₄는 우리가 조사한 자료에서는 보고된 적이 없는 은(Ag) 마그네슘 규산염이다. 우리 연구 하네스는 이 물질을 저온 이온 교환으로 만들 목표 물질로 제시했다. 이미 알려진 나트륨 화합물 Na₂MgSiO₄를 용융 질산은에 담가, 규산염 골격은 그대로 유지된다고 가정한 채 Na⁺를 Ag⁺로 바꾸는 방식이다. 우리는 이 교환이 에너지 면에서 유리한지, 생성물이 알려진 은 규산염과 비교해 어떤 수준인지를 계산했다. 이것은 계산으로 얻은 후보다. 이 물질을 만들었다는 보고는 찾지 못했고, 우리도 만들지 않았다.
그다음에는 후보를 제시한 일만큼 중요하다고 생각하는 일을 했다. 프리프린트의 바탕이 된 보관 계산을 AI 주도로 다시 감사한 것이다(사람의 동료 심사가 아니며, 새 계산도 하지 않았다). 저장된 출력을 다시 읽어 보니 교환 에너지와 제한된 hull 위 에너지는 재현됐다. 물성에 관한 주장 세 가지는 버티지 못했다. 가시광 흡수 판정과 계산으로 얻은 이온 이동 장벽이라는 주장은 철회했고, 포논 안정성 주장은 범위를 좁혔다. 이 글은 무엇이 유지됐고 무엇이 유지되지 못했는지, 그 이유와 함께 적는다.
데이터베이스 검색이 아니라 교환 경로에서 출발한 이유
많은 무기 화합물은 특정한 합성 경로가 있어야만 존재한다. 저온 이온 교환은 안정한 모체의 이동성 양이온을 다른 양이온으로 바꾼다. 음이온 골격이 유지되면 열역학적으로 가장 안정한 조합의 경계(convex hull, 이하 hull) 위에 놓여 직접 결정화할 수 없는 상을 얻을 수 있다. 이런 상을 찾는 데 계산 데이터베이스 선별은 좋은 길잡이가 못 된다. 알려진 구조에서 원소만 치환해 만든 구조는 이미 데이터베이스에 올라 있는 경우가 많아, 데이터베이스에 없다는 사실은 아무것도 말해 주지 않는다. 새로움을 주장하려면 문헌과, 실현 가능해 보이는 경로에 근거해야 한다.
출발점은 Na₂MgSiO₄다. 알려진 화합물이며, 구조는 Baur 외(1981)가 보고했고 실험으로 기술된 다형이 Pc와 Pna2₁ 두 가지 있다. 나트륨 모체를 용융 AgNO₃와 반응시켜, 밀접하게 관련된 은 화합물을 이미 만든 사례가 있다. Vaivars 외(1995)는 Ag₂ZnSiO₄, Ag₂ZnGeO₄, Ag₂BeSiO₄를 보고했고, Nalbandyan 외(2017)는 교환이 불완전했던 Ag₂MnSiO₄를 보고했다. AI 에이전트가 읽은 두 논문 본문 어디에서도 Ag₂MgSiO₄나 다른 은 마그네슘 규산염은 찾지 못했다. Nalbandyan 외는 구조 계열의 공식 범위에 Mg를 명시하고 구조 비교에 Na₂MgSiO₄를 포함했지만, 은 마그네슘 규산염을 기술하지는 않는다. Ag₂MgSiO₄는 가장 가까운 선례와 2가 양이온만 다르다.
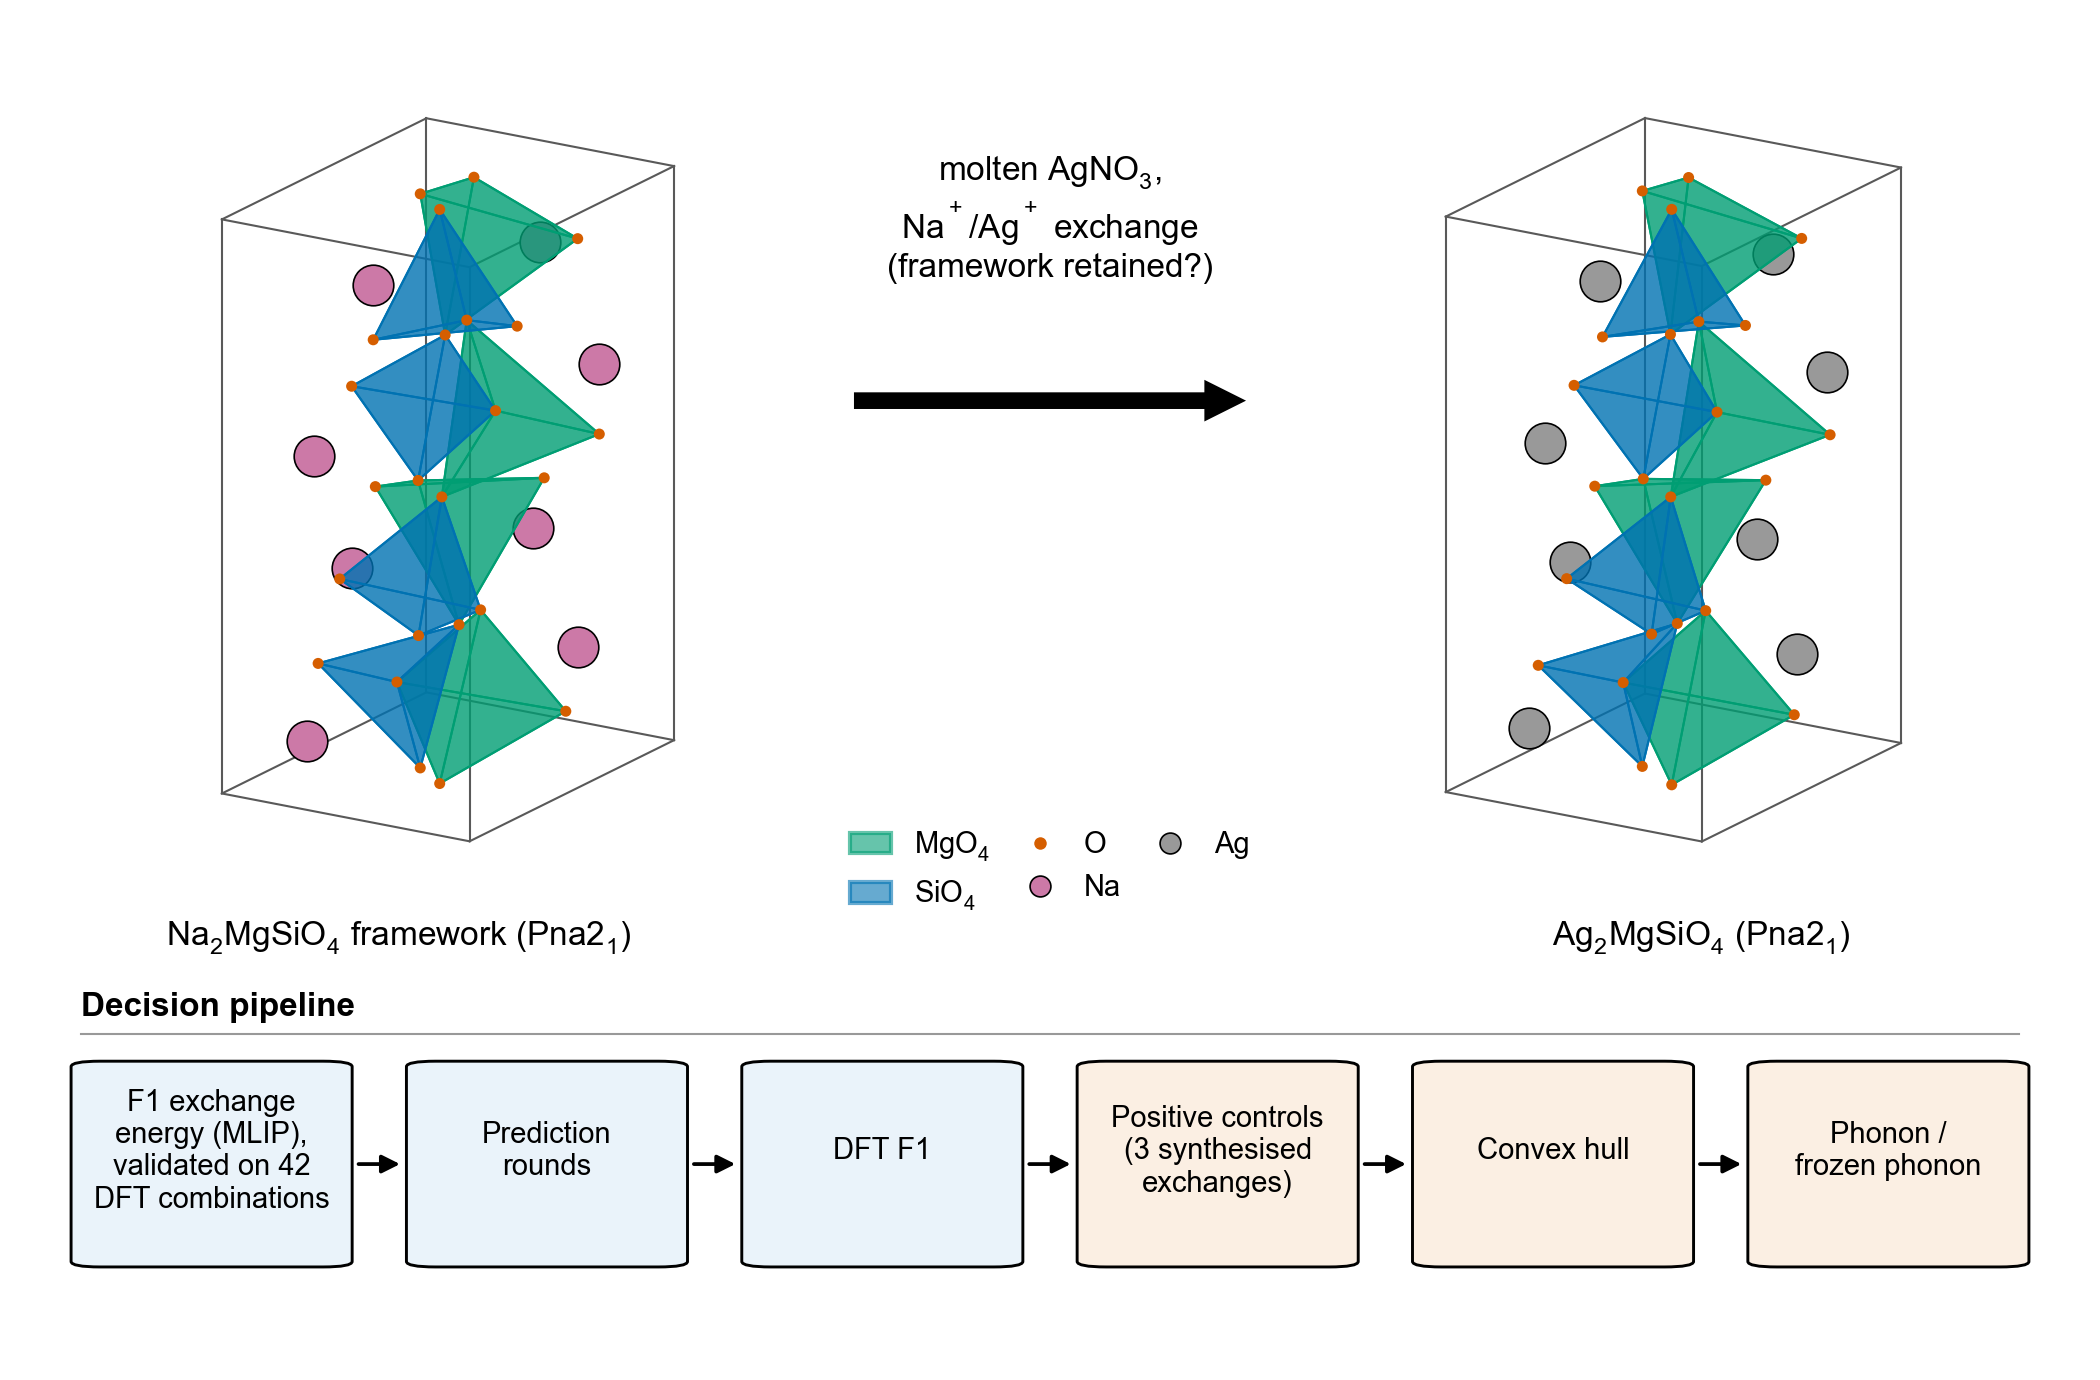
개념과 판단 순서. 왼쪽: 가정한 경로. Na₂MgSiO₄(Pna2₁)의 사면체 골격이 유지된 채 용융 AgNO₃ 속에서 Na⁺가 Ag⁺로 바뀐다. 오른쪽: Ag₂MgSiO₄(Pna2₁, PBE로 구조를 이완함. MgO₄와 SiO₄ 사면체에 색을 입혔다). 아래: 적용한 점검 순서. 순서도의 'validated on 42 DFT combinations'는 발표된 DFT 값 42개와 대조했다는 뜻이며, 아래에서 설명하듯 서로 종속된 값과의 서술적 일치다. 'synthesised exchanges'는 문헌에 보고된 교환을 뜻한다. 프리프린트의 그림이며 글자는 영문이다.
| 화합물 | 상태 | 출처 | 교환 에너지, PBE(MLIP), kJ/mol(Ag 하나당) |
|---|---|---|---|
| Ag₂ZnSiO₄ | 보고됨 | Vaivars 1995 | −48.9 (−44.2) |
| Ag₂ZnGeO₄ | 보고됨 | Vaivars 1995 | −53.4 (−48.2) |
| Ag₂BeSiO₄ | 보고됨 | Vaivars 1995 | −46.6 (−43.3) |
| Ag₂MnSiO₄ | 보고됨 | Nalbandyan 2017 | DFT 계산 안 함 (−50.8) |
| Ag₂MgSiO₄ | 예측(이 연구) | 찾지 못함 | −58.0, −57.6 (−52.8, −52.7) |
가장 가까운 선례. '보고됨'은 인용한 논문을 따른 것이며, 그 PDF는 우리 계산이 끝난 뒤 AI 에이전트가 읽었다. 이 읽기를 독립적으로 확인한 사람 독자는 없다. 이 선례들은 은 생성물이 만들어진다는 것을 보일 뿐, 교환 중에 골격이 유지된다는 것까지 보이지는 않는다. MLIP는 선별에 쓴 기계학습 원자간 퍼텐셜 MACE-MPA-0이다. Ag₂MnSiO₄의 값은 프로젝트 기록에서 가져온 것이며 원출력은 보관 자료에서 찾지 못했다. 우리가 한 문헌·데이터베이스 검색에서는 Ag₂MgSiO₄ 보고를 찾지 못했다. 다만 ICSD, SciFinder, Reaxys와 1990년대 학위논문은 검색하지 않았으므로, 새롭다는 주장은 검색한 자료 안의 Mg 조성에 한정된다.
하네스가 이 후보를 고른 방법, 그리고 그 선택이 보여 주지 않는 것
선별 지표는 교환 에너지이며 F1이라고 부른다. Na₂MgSiO₄ + 2 AgNO₃ → Ag₂MgSiO₄ + 2 NaNO₃ 반응에서 교환된 이온 하나당 반응 에너지이고, 네 고체의 총에너지를 같은 방법으로 계산해 구한다. 필요조건일 뿐이다. 값이 음수이면 고체 상태 0 K에서 교환이 열역학적으로 막히지 않는다는 뜻이고, 교환이 실제로 진행된다는 뜻은 아니다. 우리는 이것을 탈락 시험으로만 썼다. +10 kJ/mol을 넘으면 탈락이고, 통과하려면 −10 kJ/mol 이하여야 하며, 그 사이는 '경계'다.
우리는 기계학습판 F1을 Suzuki 외(2024)가 발표한 DFT 교환 엔탈피 42개와 대조했다. 크기가 10 kJ/mol 이상인 36개 조합 중 36개에서 부호가 같았고, 42개 전체의 순위 상관은 0.995, 평균 절대 편차는 3.75 kJ/mol이다. 기준값은 발표된 총엔탈피에서 다시 계산한 PBEsol 엔탈피이며(표 항목 하나는 인쇄된 부호 대신 재계산값으로 바꿨다), AgNO₃와 AgBr의 경우 발표된 염 다형이 우리 MLIP가 쓴 것과 다르다. 다형을 맞춰도 부호 개수는 그대로이고 편차는 4.32 kJ/mol이 된다. 실제로 잘 맞은 결과지만 보이는 것만큼 강한 근거는 아니다. 42개 조합은 한 구조 계열(β-MGaO₂ 갈레이트) 안의 정반응·역반응 21쌍이고, 열역학 사이클로 서로 묶여 계수 행렬의 랭크가 11이다. 독립된 실험이 아니므로 일치는 서술적 결과로만 보고하고 신뢰구간은 붙이지 않았다. 처음에 만든 더 정교한 지표는 자체 점검을 통과하지 못했고, 어떤 후보에도 쓰지 않았다.
이 후보 제시를 해석할 때 더 중요한 사실이 둘 있다. 첫째, 우리가 선별한 나트륨 모체와 AgNO₃의 교환은 모두 F1을 통과했다. 이 집합 안에서 F1은 후보를 가려내지 못했다. 그 집합의 2라운드 반응 가운데 우리가 검토한 문헌에 보고가 없는 것은 Mg 화합물뿐이었고, 그 점을 근거로 다음 단계로 넘겼다. 선택은 지표의 결과가 아니라 판단이었다. 둘째, 판단 기준은 날짜가 적힌 내부 기록에 남겼는데, 이것은 외부에 등록한 계획서가 아니라 실험 노트다. 많은 규칙은 해당 계산보다 먼저 적었지만, 일부 대조군과 후속 절차는 관련 결과를 본 뒤에 추가했다. 이 글에서 '사전에' 또는 '미리 정한'이라고 쓰면 그 기록에 해당 계산보다 먼저 적었다는 뜻이다. 이 원고의 이전 판은 판단 기준을 '사전에 정했다'고 서술했다. 아래에 링크한 프리프린트는 이를 기록해 둔 판단 기준으로 서술한다.
유지된 것: 에너지
DFT(PBE) 수준에서 Ag₂MgSiO₄ 두 다형의 교환 에너지는 모두 크게 음수다. 같은 설정으로 계산한 보고된 교환 세 건은 Ag 하나당 −46.6에서 −53.4 kJ/mol의 범위에 걸쳐 있으므로, 미리 정한 허용 범위(대조군 범위를 양쪽으로 10 kJ/mol 넓힌 값)는 [−63.4, −36.6]이다. 후보 두 값 모두 이 안에 있다.
| 반응 | PBE, QE 6.7 | PBE, QE 7.4.1 | PBEsol | MLIP(MPA-0) |
|---|---|---|---|---|
| Na₂MgSiO₄(Pc) → Ag₂MgSiO₄ | −58.0 | −58.2 | 계산 안 함 | −52.8 |
| Na₂MgSiO₄(Pna2₁) → Ag₂MgSiO₄ | −57.6 | −57.7 | −65.1 | −52.7 |
| Na₂ZnGeO₄ → Ag₂ZnGeO₄(보고됨) | −53.4 | −51.7 | −61.21 | −48.2 |
| Na₂ZnSiO₄ → Ag₂ZnSiO₄(보고됨) | −48.9 | −49.1 | −57.15 | −44.2 |
| Na₂BeSiO₄ → Ag₂BeSiO₄(보고됨) | −46.6 | −46.3 | −55.72 | −43.3 |
Ag 하나당 교환 에너지, kJ/mol. QE 6.7 열의 Ag₂ZnSiO₄ 대조군은 모체를 최적화 여섯 단계만 이완한 값이다. 이 선택의 민감도는 따로 추정했고 판정은 바뀌지 않는다. PBEsol 열은 PBE 의사퍼텐셜에 범함수만 바꾼 근사다.
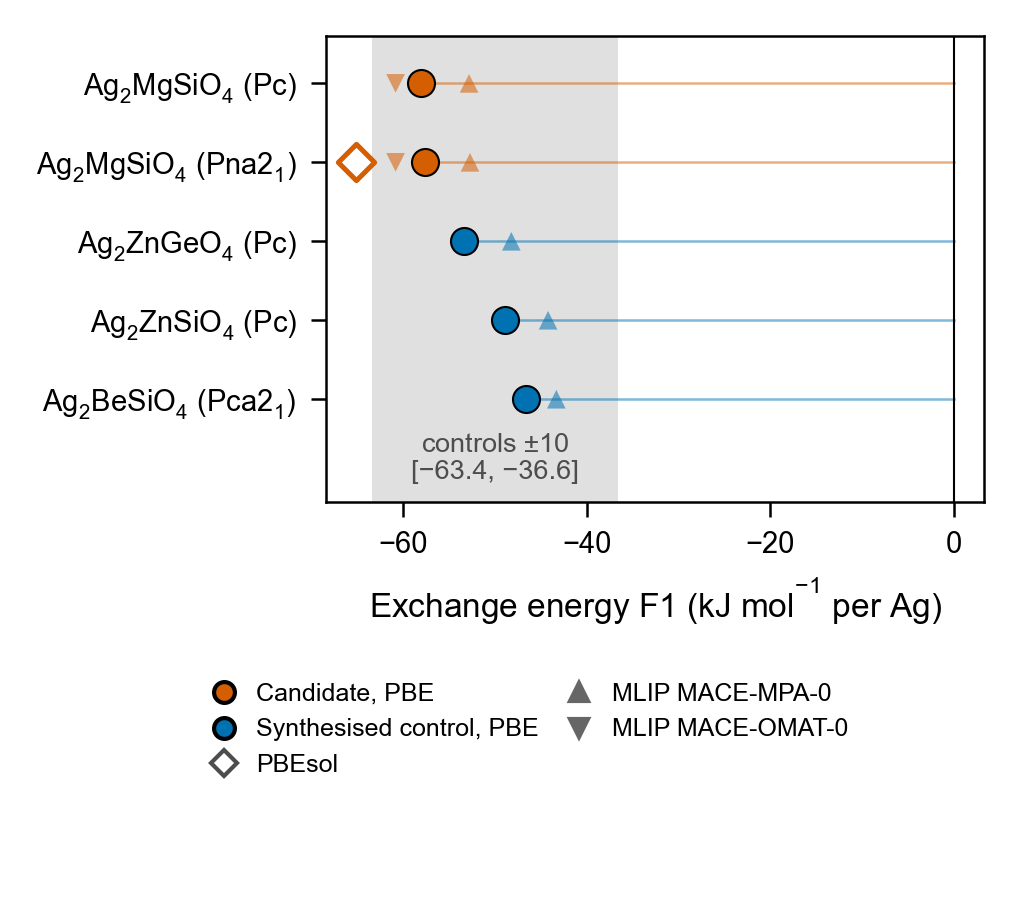
미리 정한 허용 범위와 후보. 음영 띠: 세 대조군 주위의 허용 범위. 삼각형: 두 MLIP. 빈 마름모: PBEsol. Pna2₁의 PBEsol 값(−65.1)은 PBE 허용 범위의 아래쪽 경계 밖에 있다. PBEsol에서는 대조군의 값이 7.8에서 9.1 kJ/mol, 후보의 값이 7.4 kJ/mol 움직이며, 세 대조군을 PBEsol로 다시 계산해 만든 범위 [−71.21, −45.72] 안에 후보가 들어간다. 프리프린트의 그림이며 글자는 영문이다.
이 표는 주의해서 읽어야 한다. 후보는 대조군보다 4에서 11 kJ/mol 더 크게 발열하고, 이 차이는 두 MLIP 사이의 8.0 kJ/mol 차이와 비슷한 크기다(MACE-MPA-0은 −52.8, −52.7이고 MACE-OMAT-0은 두 다형에서 −60.8, −60.8이다). 여기서 쓴 F1로는, 모두 통과 한계보다 훨씬 아래에 놓인 교환들의 순위를 가릴 수 없다. 보고된 교환들과 비슷한 수준이라는 것만 말해 준다. 반대 방향의 계산상 음성 또는 경계 사례 두 건(Li₂BeSiO₄와 Li₃AlSiO₅를 AgNO₃와 교환)은 +8.45와 +1.96 kJ/mol이라 통과하지 못한다. 이들은 계산상의 음성이지 실험에서 실패한 사례가 아니다.
이 값들은 모두 기준 염으로 AgNO₃의 R3c 형태를 썼다. 발표된 PBEsol 자료에는 에너지가 더 낮은 Pbca 형태가 있는데, 같은 설정의 PBE 계산은 찾지 못했다. 기준 염을 바꾸면 Ag 하나당 값이 모두 같은 크기만큼 움직여 대조군과의 비교는 그대로지만, 절대값과 경계 사례의 분류는 달라질 수 있다. 두 생성물 다형은 DFT에서 3.19 meV/atom 차이로 방법의 오차 안이어서 어느 쪽인지는 정하지 않았다.
hull 위 에너지. 산소 균형을 맞춘 Ag₂O–MgO–SiO₂ 삼각 조성도에서 Ag₂MgSiO₄는 hull 위 0.038(Pc), 0.042(Pna2₁) eV/atom에 놓이며 Mg₂SiO₄ + SiO₂ + Ag₂O로 분해된다. 알려진 은 규산염도 같은 계산에서 hull 위에 있다. Ag₄SiO₄는 0.016, Ag₂SiO₃은 0.038, Ag₆Si₂O₇은 0.049 eV/atom이다. 같은 방식으로 계산한 대조군 세 건 가운데 둘은 각각 0.039(Ag₂ZnSiO₄), 0.057(Ag₂BeSiO₄) eV/atom이고, Ag₂ZnGeO₄는 경쟁 게르마늄산염 하나가 수렴하지 않아 하한 0.020 eV/atom만 얻었다. 후보의 값은 이 은 규산염들에서 계산한 범위(0.016에서 0.057 eV/atom) 안에 있다. 이는 이 계산에서 후보가 벗어난 값이 아니라는 뜻일 뿐이다. 이 정도의 양수 값은 실제 준안정성, PBE의 계통 오차, 또는 둘 다와 맞아떨어지며, 이 화합물을 만들 수 있다는 근거가 되지 않는다. 후보는 PBE에서 단순 산화물 혼합물에 대해서도 안정화되어 있지 않고(산화물 대비 생성 에너지가 0.0025, 0.0057 eV/atom으로 약간 양수), 분해 조합으로 가는 교환은 훨씬 유리해 Ag 하나당 약 −72.8, −73.7 kJ/mol이다. 따라서 골격이 유지된 생성물은 속도론적 결과일 것이며, 교환이 골격을 유지하는 토포택틱 방식일 때만 얻어진다.
이것은 제한된 hull이다. 산소 균형을 맞춘 Ag₂O–MgO–SiO₂ 삼각형으로 고정했으므로 금속 은이나 산소가 빠져나가는 경로는 고려하지 않았다. 보관 자료에서 고립 삼중항 O₂ 출력을 추적하지 못했으므로 Ag–Mg–Si–O 전체 hull과 같다고는 주장하지 않는다. 경쟁상 Ag₁₀Si₄O₁₃은 수렴하지 않아 한계값을 구하는 논증으로만 반영했다. 또 다른 경쟁상 Mg₁₄Si₅O₂₄는 계산했고 hull 위 0.0199 eV/atom이어서 결과를 바꾸지 않는다.
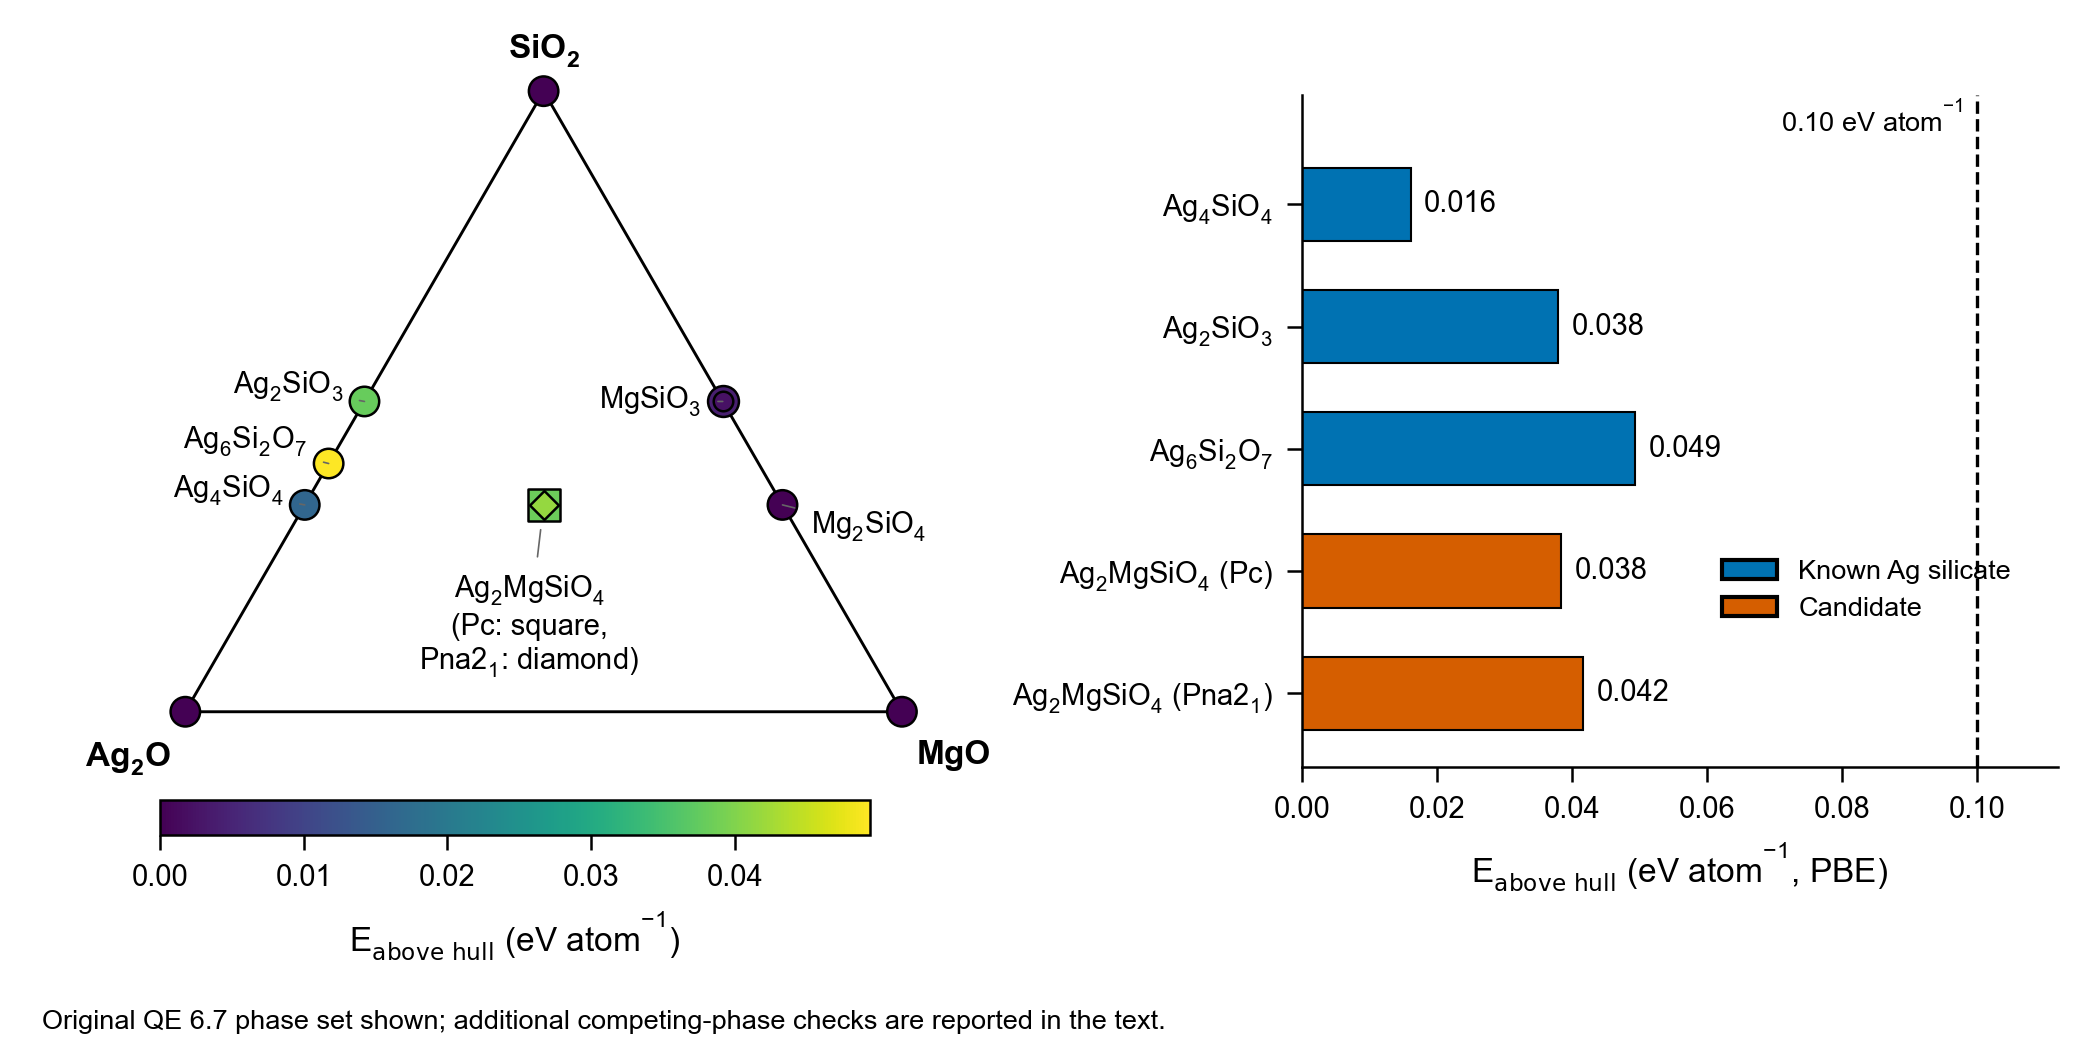
제한된 hull. 왼쪽: PBE hull 위 에너지로 색을 입힌 조성 삼각형. 오른쪽: 같은 계산에서 얻은 Ag₂MgSiO₄ 두 다형을 알려진 은 규산염과 비교. 파선은 미리 정한 준안정 구간 중 가장 낮은 구간의 경계이며, 합성 가능 여부의 기준선이 아니라 주의 수준이다. 원래의 QE 6.7 상 집합을 썼고, 경쟁상 추가 점검은 본문에 있다. 프리프린트의 그림이며 글자는 영문이다.
포논: 같은 구조, 다른 코드 버전, 반대 부호
첫 격자 진동 계산(Quantum ESPRESSO 6.7, 원자 128개 슈퍼셀의 유한 변위)에서는 Γ점의 진동수가 모두 실수였고 가장 낮은 광학 모드는 +0.789 THz였다. 브릴루앙 영역 경계의 Z점에는 겹친 소프트 모드 두 개가 있었고 가장 낮은 진동수가 −0.331 THz로, 미리 적어 둔 기준인 −0.3 THz보다 조금 더 낮았다. 우리 규칙으로는 이것을 안정성 주장으로 받아들일 수 없었다. 그래서 소프트 모드를 따라 frozen phonon(동결 포논) 시험을 했다. 에너지는 최대 0.0094 meV/atom 내려갔다가 다시 올랐다. 규칙의 판정은 '미결정'이었다.
나중에 QE 7.4.1로 계산하자 진동수가 양수로 나왔다. 셀과 코드 버전이 함께 바뀌었으므로 둘을 분리했다. 같은 코드(6.7)에서 셀만 바꾸면 −0.331 THz 대신 −0.384 THz가 나왔다. 같은 입력을 7.4.1로 돌리면 +0.543 THz, 구조를 7.4.1로 다시 이완하면 +0.567 THz였다. 소프트 모드 진동수의 부호가 코드 버전에 따라 달라진다. 우리는 이를 6.7에서 cold smearing을 쓸 때 페르미 준위를 정하는 방식에 있던 알려진 결함 때문으로 추론한다. 이 결함은 6.8에서 고쳐졌다(dos Santos와 Marzari, 2023). 이 절연체에서 6.7은 페르미 준위를 가전자대 상단(VBM)에 놓아 부분 점유를 남기고, 7.4.1은 밴드갭 안에 놓는다. 출력에 적힌 고유값으로 점유 조건을 수치로 풀면 6.7의 비정상 해가 재현된다. 점유수를 고정한 힘 계산은 새로 하지 않았으므로 추론으로 남는다.
이어서 감사는 우리가 그린 동결 포논 곡선 자체를 따져 보았다. 가장 깊은 점에서 내부 에너지 변화는 +0.0693 meV/atom, smearing 항의 기여는 −0.0786 meV/atom으로, 전체 에너지 하강폭보다 크다. 같은 비정상 점유 상태에서 얻은 값이다. 숫자는 재현되지만 신뢰할 만한 안정성 시험이라고 할 수는 없다. 이 곡선은 진단 가치가 없는 과거 계산으로 남겨 둔다.
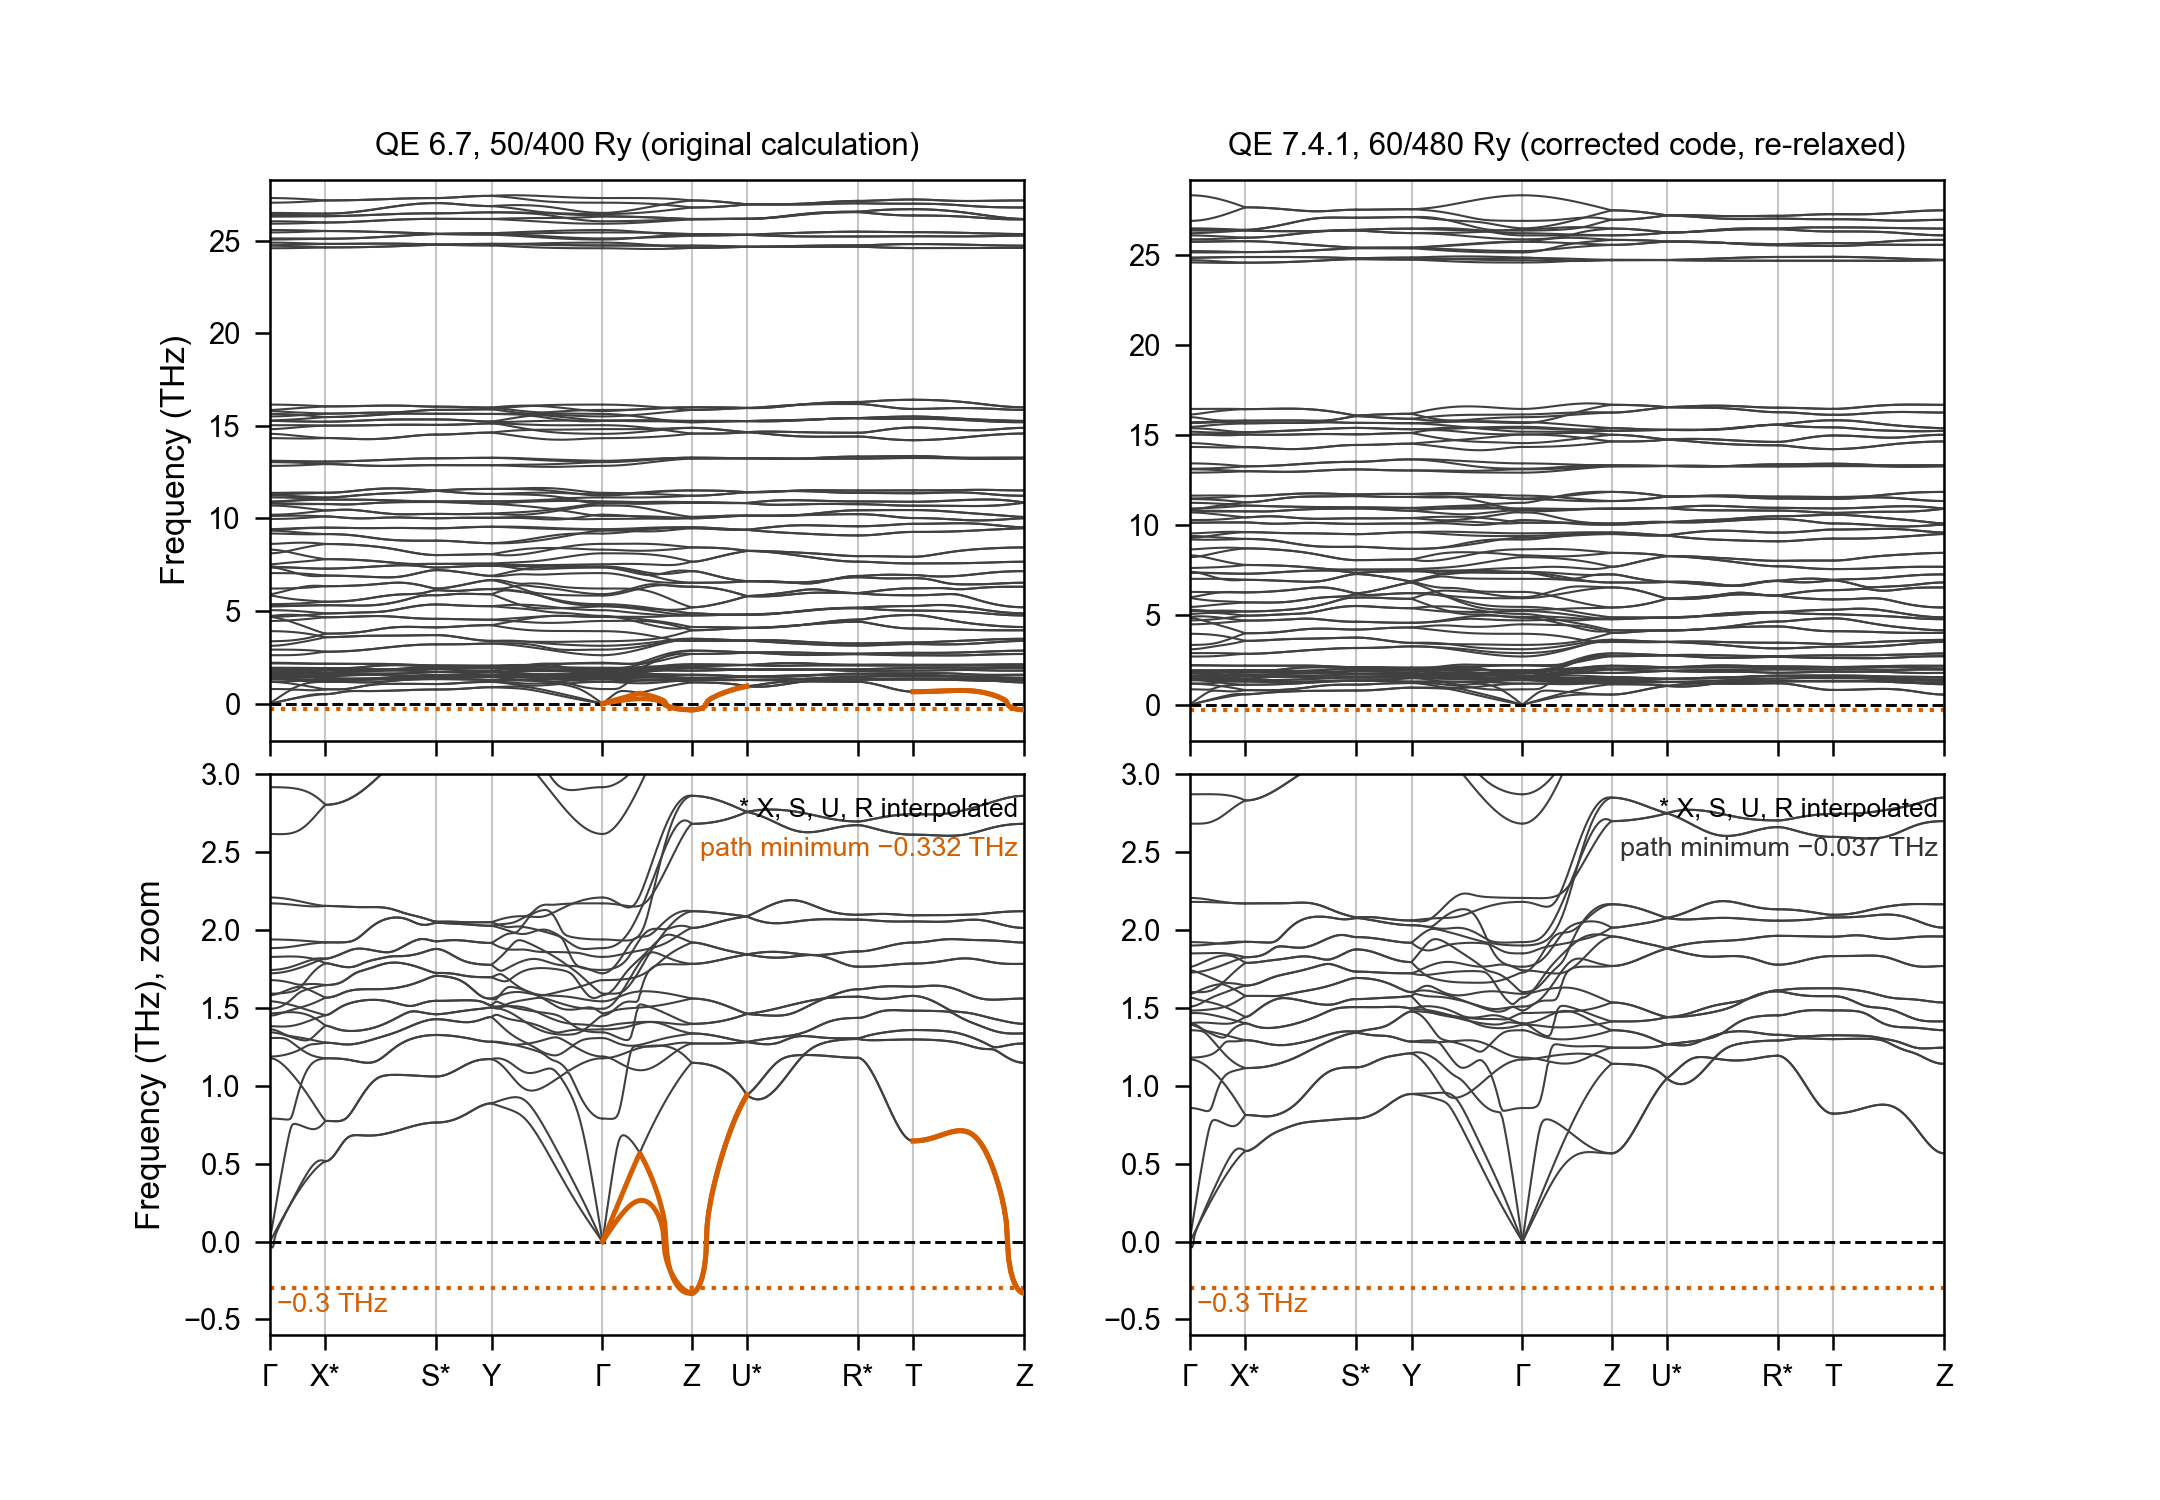
두 코드 버전의 포논 분산. 왼쪽: 첫 계산인 QE 6.7. 가장 낮은 가지를 강조했다. 오른쪽: 구조를 다시 이완한 QE 7.4.1. 점선: 미리 정한 −0.3 THz 기준. X, S, U, R은 슈퍼셀이 a 방향으로 확장되어 있지 않아 보간한 점이다. 오른쪽 그림에 적힌 경로 최솟값(−0.037 THz)은 Γ점 옆에서 보간으로 나온 작은 음수 음향 모드 값이며 수렴은 시험하지 않았다. 샘플링한 20³ 격자의 최솟값은 0.000 THz다. 프리프린트의 그림이며 글자는 영문이다.
수정된 코드로 브릴루앙 영역 전체 계산을 다시 했다. 20³ 격자에서 가장 낮은 진동수는 0.000 THz(Γ점의 음향 모드)이고 −0.3 THz 아래의 모드는 0개다. Z점의 가장 낮은 진동수는 +0.567 THz다. 처음의 허용 기준은 충족한다. 이 결과가 뒷받침하는 범위는 좁다. 이 슈퍼셀과 샘플링에서 Pna2₁이 조화 근사의 안정성과 어긋나지 않는다는 데까지다. Γ, Y, Z, T는 슈퍼셀과 정합하는 점이지만 X, S, U, R과 조밀한 격자 대부분은 푸리에 보간 값이다. k점 격자와 변위 크기, 더 큰 슈퍼셀에 대한 수렴과 LO–TO 비해석 보정은 시험하지 않았다. 후속 규칙은 Z점의 양수 결과를 안 뒤에 적었으므로, 이것은 사전에 세운 규칙에 따른 확증이 아니라 탐색적 재검토다. Pc 다형은 DFT 포논 계산이 없고, 두 MLIP 계산에서는 모두 불안정하다.
우리가 철회한 것과 그 이유
| 예전 주장 | 지금 |
|---|---|
| 가시광 영역의 보라색 가장자리에서 흡수한다(HSE06 밴드갭 약 3 eV) | 철회 |
| Ag⁺ 이동 장벽이 보고된 Ag⁺ 전도체와 비슷하거나 더 낮다 | 입증되지 않음 |
| 조화 근사에서 동역학적으로 안정하다 | 샘플링한 점과 허용 기준 안으로 한정 |
| 독립 계산과 대조해 확인했다 | 서로 종속된 기준값과의 서술적 일치이며 독립 표본이 아님 |
| 사전에 정한 기준 | 기록해 둔 판단 기준이며 사전 등록이 아님 |
광흡수. 예전 판은 하이브리드 범함수로 구한 밴드갭을 문헌값 하나로 보정했다. 보정 전 HSE06 밴드갭은 2.597(Pc), 2.625(Pna2₁) eV이고, 여기에 0.363 eV를 더해 2.96, 2.99 eV를 얻었다. 이 보정량은 Ag₂ZnGeO₄의 보고된 광학 밴드갭 하나(Li 외, 2008)와 우리가 계산한 같은 물질의 밴드갭(1.927 eV)의 차이다. 감사 결과 우리가 요청한 정확 교환(exact exchange) 격자는 실제로 쓰이지 않았다. 요청한 3×2×2(Pc), 1×2×2(Pna2₁) 대신 1×1×1이 쓰였는데, 요청한 격자가 전자 k점 격자와 맞지 않았기 때문이다. Quantum ESPRESSO에서 이는 전자 k점마다 운동량 전달값 하나(q = 0)만 쓴다는 뜻이며, 전자를 Γ점에서만 계산했다는 뜻이 아니다. 이 격자에 대한 수렴은 보인 적이 없고, 기준 화합물 하나로 다른 물질의 보정량을 정해 줄 수도 없다. 샘플링한 기본 밴드갭 여섯 개는 모두 간접형이며, 두 후보의 가장 작은 직접 밴드갭은 2.718, 2.700 eV다. Tauc 식으로 얻은 광학 밴드갭과 샘플링한 전자 기본 밴드갭은 같은 관측량이 아니다. 광학 스펙트럼, 전이 세기, 포논 보조 흡수, 엑시톤은 계산하지 않았다. 우리는 이 주장을 철회했다. 밴드갭은 탐색적 수치로 남는다.
이온 이동. Pna2₁의 DFT 경로 계산에서 가정한 안장점 이미지는 에너지가 높은 끝점보다 0.022 eV 낮다. 그동안 장벽이라고 부른 값은 안장점 장벽이 아니다. 끝점 에너지 차는 하한 0.220 eV를 줄 뿐이고, 하한만으로는 이 물질에서 이온이 대조군보다 쉽게 움직인다고 말할 수 없다. 그 밖에도 경로마다 처음, 중간, 마지막 이미지만 계산했고, 더 작은 셀에서 중성 은 빈자리를 썼다. 이 빈자리는 스핀 분극 없는 계산에서 전자 수를 홀수로 만든다. 그 작은 셀에서 Pna2₁의 빈자리 주기 이미지 사이 최단 거리는 5.59 Å이다. MLIP 퍼콜레이션 임계값은 모형 비교일 뿐이다. Pna2₁은 0.246 eV, Pc는 0.335 eV이고, Ag₂ZnSiO₄는 0.321 eV, Ag₂BeSiO₄는 0.251 eV다. 전자 반도체로 보고된 Ag₂ZnGeO₄도 임계값이 낮아(0.266 eV) 이 방법으로는 구별되지 않는다. 어느 것도 측정한 활성화 에너지나 전도도가 아니다.
감사가 한 일. 보관된 출력을 AI로 다시 분석했다. DFT 출력 재파싱, 에너지 산술 재계산, 포논 힘 재분석, 응력–변형률 회귀, 전자 고유값 대조, 경로 그래프 재구성이다. 새 DFT도, 새 MLIP 추론도, 유료 연산도, 합성도 하지 않았고, 사람의 동료 심사도 아니다. 우리 검토 에이전트의 주장도 원자료로 다시 확인했다. 정확 교환 계산을 Γ점만의 전자 계산으로 설명한 것, 장벽의 하한이 순서를 유지한다는 논증 등 여럿이 확인 과정에서 틀린 것으로 드러나 폐기했다. 저장된 출력의 수치가 재현된다고 해서 그 바탕에 있는 물리가 검증된 것은 아니다.
실험으로 확인할 수 있는 것
가장 먼저 떠오르는 실험은 Na₂MgSiO₄를 과량의 용융 AgNO₃와 약 250–300 °C에서 한 차례 교환 반응시킨 뒤, 씻어서 분말 회절과 잔류 나트륨 원소 분석을 하는 것이다(Nalbandyan 외는 Ag₂MnSiO₄에 570 K, Li 외는 Ag₂ZnGeO₄에 220 °C 40시간을 썼다). PBE로 이완한 Pna2₁ 구조의 셀은 표준 설정에서 a = 11.199 Å, b = 5.588 Å, c = 6.957 Å(부피 435.4 ų, 밀도 5.07 g/cm³)다. 예측한 가장 강한 반사는 2θ = 34.33°(Cu Kα)이고, 그다음으로 31.97°와 32.03°에 가까운 두 반사가 있다. 위치에는 격자에서 오는 0.2° 정도의 불확실성이 있고, Na/Ag 자리 혼합은 무시했으며, 그림의 hkl 표기는 표준 설정이 아니라 제공한 CIF의 순환 치환된 축을 따른다. 시료는 단위 격자를 정밀화한 뒤에야 이 패턴과 비교할 수 있고, 가장 센 반사는 다형(Pc는 패턴이 다르다, 그림 참조)과 남은 나트륨 양에 따라 달라진다.
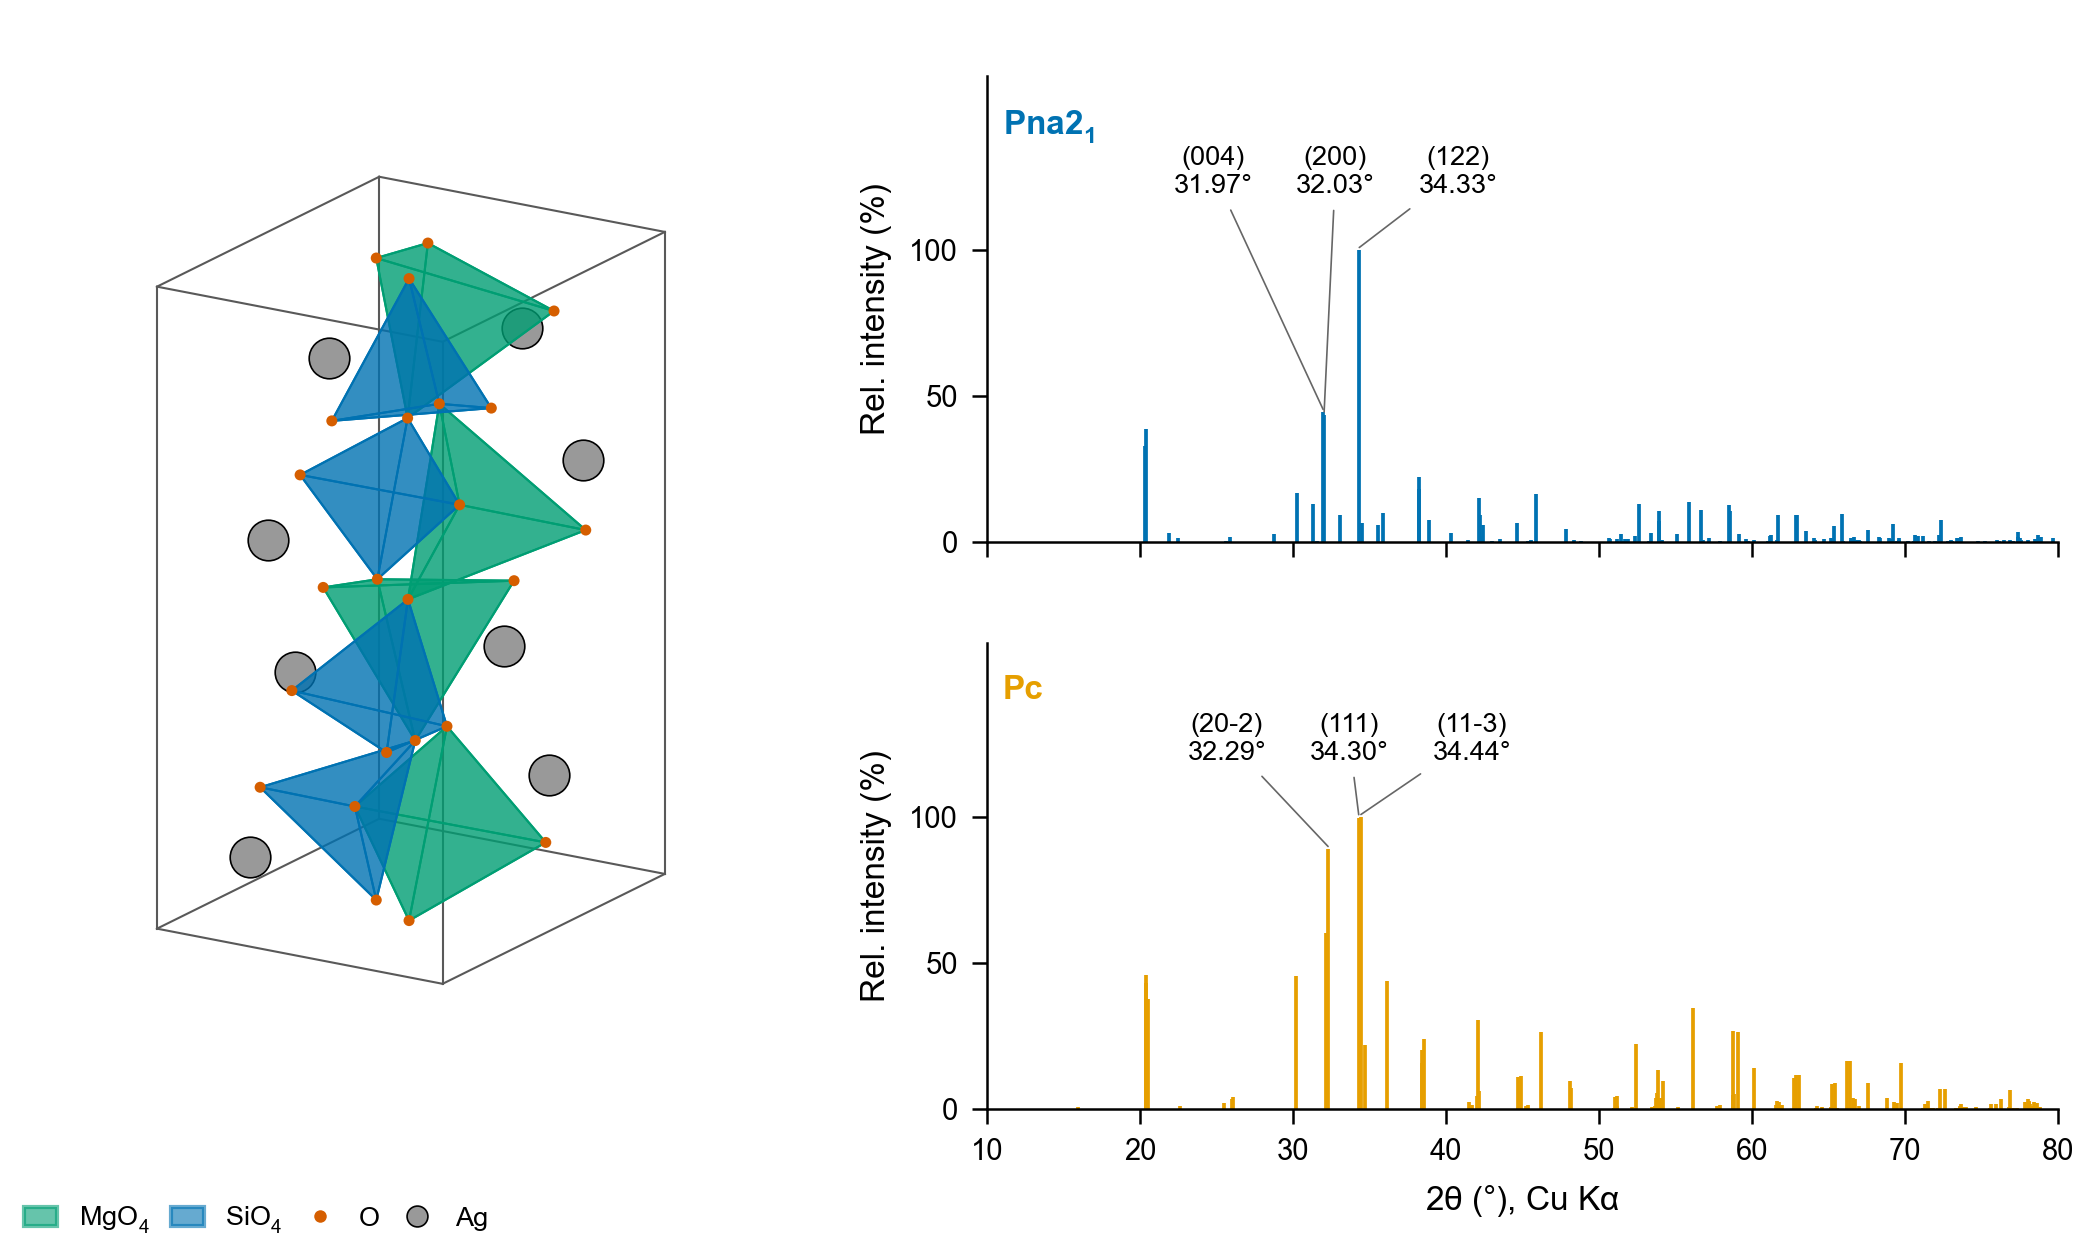
예측한 구조와 분말 회절 패턴. 왼쪽: PBE로 이완한 Ag₂MgSiO₄(Pna2₁). 오른쪽: Pna2₁과 Pc 다형의 예측 X선 패턴(Cu Kα). 프리프린트의 그림이며 글자는 영문이다.
위험은 현실적이다. Na₂MgSiO₄의 나트륨 전도도는 200 °C에서 약 10⁻⁵ S/cm에 불과해(Fernández-Carrión 외, 2021) 교환이 느리거나 불완전할 수 있다. 망간 화합물에서도 그랬다. Vaivars 외는 높은 온도에서 금속 은이 소량 생겼다고 보고했고, 이런 교환 중에 결정립이 커진다는 문헌 보고도 있으므로, 우리 에너지 모형이 가정하는 골격 유지는 합성 실험으로 직접 확인해야 할 사항이다. 우리가 계산한 에너지 어디에도 진동 자유에너지, 질산염 용융체, 과량 AgNO₃의 활동도는 들어 있지 않고, 이 온도에서는 그 항들이 위에서 논의한 차이와 비슷한 크기일 수 있다. 한 조건에서 시도가 실패했다는 것만으로 이 화합물이 배제되지는 않는다.
프리프린트의 현재 상태
프리프린트는 2026년 10월 5일 ChemRxiv에 올라와 있다: Computational assessment of a proposed Na⁺/Ag⁺ ion-exchange route to Ag₂MgSiO₄, a predicted wurtzite-derived silver silicate (DOI 10.26434/chemrxiv.15009838/v1). 이 글은 그 판을 따르며, 초록에는 위에서 설명한 정정된 주장이 담겨 있다.
이완한 구조, 수치 결과와 보고한 결과를 점검하는 데 필요한 계산 자료는 요청하면 제공한다. DFT 원출력은 SHA-256 체크섬과 함께 보관한다. 프리프린트는 공개 저장소에 자료를 올렸다고 주장하지 않으며, 하네스 코드는 비공개다.
연구 하네스와 AI 활용. 이 연구는 AI3 Discovery의 과학 연구 하네스를 AI 코딩 보조(Claude, Anthropic)와 함께 운영해 진행했다. 하네스는 작업 흐름 스크립트의 작성과 실행, 후보 제시, 기록한 기준에 따른 평가, 원고의 초안 작성과 수정, 자동 검토에 쓰였다. 이 검토는 AI가 수행했으며 사람의 독립적인 동료 심사가 아니다. 위의 감사는 보관된 출력을 다시 분석한 것이며 전자 구조 계산을 다시 돌린 것이 아니다. 하네스는 AI3 Discovery가 개발했으며, 공개한 내용에 대한 책임도 AI3 Discovery에 있다.
| AI의 잠재력을 과학 연구로 함께 연결할 연구자·연구실을 찾습니다 |
|---|
| AI는 과학 연구의 가능성을 크게 넓힐 잠재력이 있습니다. AI3 Discovery와 함께 그 잠재력을 실제 연구에 활용할 연구자와 연구실의 연락을 기다립니다. 용융염 이온 교환 실험을 할 수 있거나, 탐구하고 싶은 과학적 질문, 분석이 필요한 데이터, 계산과 연결하고 싶은 실험이 있다면 함께 이야기해 보세요. 공동연구 문의: discovery@ai3.kr |
출처와 범위
- Vaivars G, Grins J, Hörlin T. Synthesis, structure and conductivity of Ag₂ZnSiO₄, Ag₂ZnGeO₄ and Ag₂BeSiO₄. Solid State Ionics 78, 259–267 (1995). doi:10.1016/0167-2738(95)00000-V
- Nalbandyan VB 외. A₂MnXO₄ family (A = Li, Na, Ag; X = Si, Ge): structural and magnetic properties. Inorg. Chem. 56, 14023–14039 (2017). doi:10.1021/acs.inorgchem.7b02130
- Suzuki I, Kita M, Omata T. Designing topotactic ion-exchange reactions in solid-state oxides through first-principles calculations. Chem. Mater. 36, 4196–4203 (2024). doi:10.1021/acs.chemmater.3c03016
- Baur WH, Ohta T, Shannon RD. Structure of magnesium disodium silicate Na₂MgSiO₄ and ionic conductivity in tetrahedral structures. Acta Cryst. B 37, 1483–1491 (1981). doi:10.1107/s0567740881006419
- Fernández-Carrión AJ 외. Sodium site exchange and migration in a polar stuffed-cristobalite framework structure. Inorg. Chem. 60, 4322–4331 (2021). doi:10.1021/acs.inorgchem.1c00319
- Li X, Ouyang S, Kikugawa N, Ye J. Novel Ag₂ZnGeO₄ photocatalyst for dye degradation under visible light irradiation. Appl. Catal. A 334, 51–58 (2008). doi:10.1016/j.apcata.2007.09.033
- dos Santos FR, Marzari N. Fermi energy determination for advanced smearing techniques. Phys. Rev. B 107, 195122 (2023). doi:10.1103/PhysRevB.107.195122
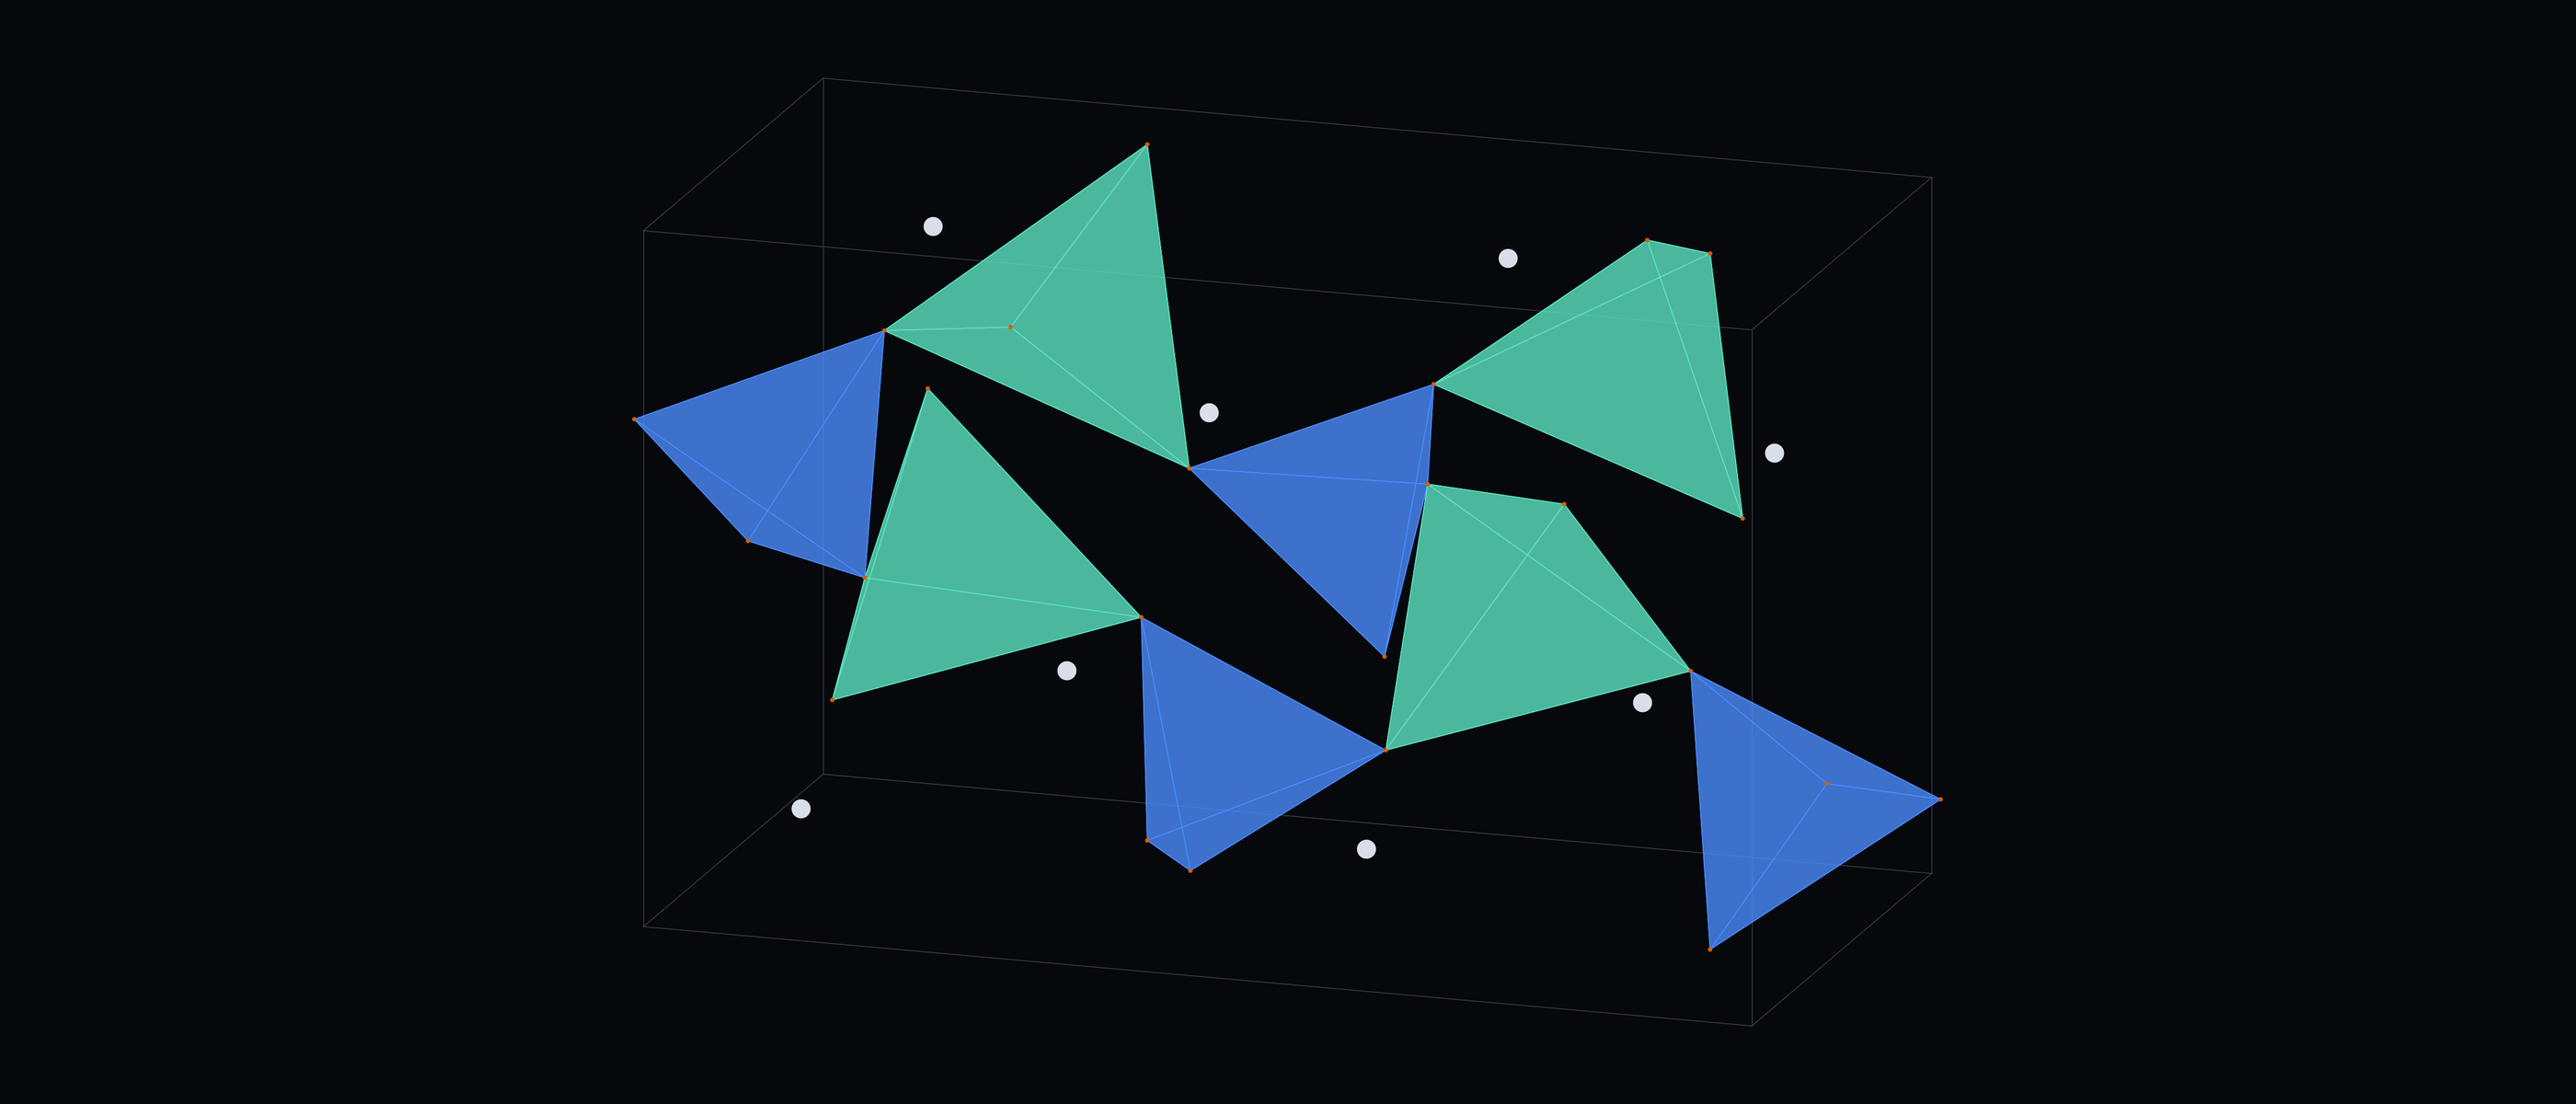
이 글의 결과 수치는 손으로 옮겨 적지 않고, 수정본에서 생성한 수치 파일을 코드로 읽어 채웠다. 대표 이미지는 계산으로 얻은 PBE로 이완한 Ag₂MgSiO₄(Pna2₁) 셀을 그린 것이다(MgO₄ 사면체는 민트색, SiO₄는 파란색, Ag는 은색이며, 표시를 위해 축을 바꿨고 색은 본문 그림과 같다). 예측 구조이며 실험으로 얻은 구조가 아니다. 합성도 물성 측정도 하지 않았다.